La cinétique chimique étudie comment une transformation évolue au cours du temps et quels facteurs la rendent plus rapide ou plus lente. Tu y rencontres la vitesse de réaction, la loi de vitesse et la loi d'Arrhenius. Cet article te montre comment les exploiter, avec un exemple calculé pas à pas.
Les fondements de la cinétique chimique et des vitesses de réaction
La cinétique chimique s'intéresse au temps : à quelle vitesse les réactifs disparaissent, à quelle vitesse les produits apparaissent, et ce qui accélère ou ralentit la transformation. Elle complète la thermodynamique, qui indique si une transformation est possible, sans dire à quelle allure.
Les vitesses d'apparition et de disparition se déduisent de v grâce aux coefficients stœchiométriques : v = −(1/a)·d[A]/dt = (1/c)·d[C]/dt. Si le coefficient de C vaut 2, alors d[C]/dt = 2v.
Trois notions reviennent partout. La vitesse instantanée est la pente de la tangente à la courbe [A] = f(t) à un instant donné. La vitesse moyenne se calcule sur un intervalle de temps. Le temps de demi-réaction t₁/₂ est la durée nécessaire pour atteindre la moitié de l'avancement final.
Pour revoir les équilibres en solution qui accompagnent ces notions, lis l'article sur la chimie des solutions, entre équilibres et cinétique.
Loi de vitesse, ordres et temps de demi-réaction
Pour beaucoup de réactions, la vitesse suit une loi de la forme v = k[A]ᵐ[B]ⁿ. La constante k dépend de la température. Les exposants m et n sont les ordres partiels, et leur somme donne l'ordre global.
Pour un ordre 1, ln[A] = ln[A]₀ − kt et t₁/₂ = ln 2 / k. Ce temps ne dépend pas de la concentration de départ : chaque t₁/₂ divise par deux la quantité restante.
Source : calcul à partir de la loi intégrée d'ordre 1, [A]/[A]₀ = (1/2)ⁿ, où n est le nombre de t₁/₂ écoulés. Ce graphique n'est valable que pour une réaction d'ordre 1.
Pour un seul réactif A, avec les concentrations en mol·L⁻¹ et le temps en secondes, les trois cas à connaître sont les suivants :
| Ordre | Loi intégrée | Droite en traçant | t₁/₂ | Unité de k |
|---|---|---|---|---|
| 0 | [A] = [A]₀ − kt | [A] en fonction de t | [A]₀ / 2k | mol·L⁻¹·s⁻¹ |
| 1 | ln[A] = ln[A]₀ − kt | ln[A] en fonction de t | ln 2 / k | s⁻¹ |
| 2 | 1/[A] = 1/[A]₀ + kt | 1/[A] en fonction de t | 1 / (k[A]₀) | L·mol⁻¹·s⁻¹ |
Le réflexe à retenir : pour tester un ordre, trace la grandeur qui doit être linéaire. Seul l'ordre 1 a un t₁/₂ indépendant de la concentration initiale.
Les facteurs qui influencent la vitesse de réaction
Quatre familles de facteurs reviennent dans les exercices comme au laboratoire. Leur effet se détermine pour chaque système, jamais par principe.
- Concentration : l'effet dépend de l'ordre établi expérimentalement. Doubler [A] ne double la vitesse que pour un ordre 1 en A.
- Température : la loi d'Arrhenius s'écrit k = A·exp(−Eₐ/RT), avec Eₐ l'énergie d'activation, R = 8,314 J·mol⁻¹·K⁻¹ et T en kelvins.
- Catalyseur : il ouvre une voie réactionnelle différente, sans déplacer la position d'équilibre (détail dans la FAQ).
- Milieu : solvant, pH, surface de contact d'un solide, éclairement, et pression pour les gaz.
Le tableau ci-dessous calcule, avec le modèle d'Arrhenius, le rapport k(308 K) / k(298 K), soit une hausse de 10 K.
| Eₐ (kJ·mol⁻¹) | Facteur sur k de 298 K à 308 K | Sensibilité à la température |
|---|---|---|
| 25 | ≈ 1,4 | Faible |
| 50 | ≈ 1,9 | Moyenne |
| 75 | ≈ 2,7 | Forte |
Calcul : k₂/k₁ = exp[(Eₐ/R)(1/T₁ − 1/T₂)]. Plus Eₐ est élevée, plus k réagit à la température. Ce modèle n'est valable que dans son domaine de validité, sans changement de mécanisme sur la plage étudiée.
Pour distinguer ce qui relève de la vitesse et ce qui relève de l'équilibre, appuie-toi sur l'article consacré à la thermodynamique, étude de la chaleur et de l'énergie.
Les méthodes d'études cinétiques pour analyser les vitesses de réaction
On ne mesure presque jamais une concentration directement. On suit une grandeur reliée à la composition du milieu, qui varie nettement pendant la réaction, puis on interprète ce signal.
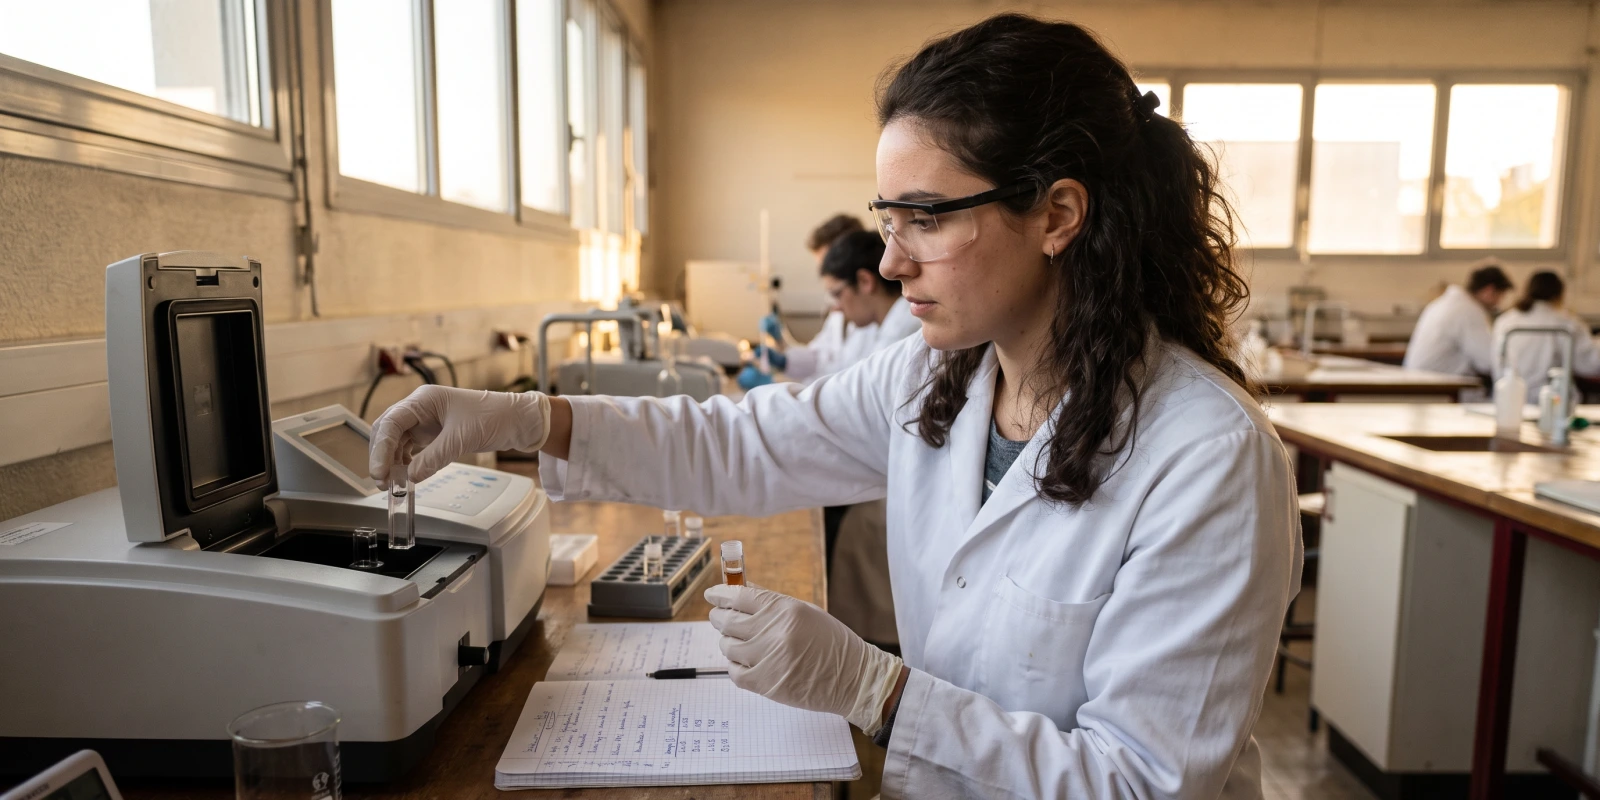
- Spectrophotométrie : elle mesure une absorbance. Pour en déduire une concentration, il faut un étalonnage (loi de Beer-Lambert dans son domaine de validité) et une espèce absorbante bien discriminée.
- Conductimétrie : elle convient quand la composition ionique varie au cours de la réaction.
- Calorimétrie : elle donne un signal thermique, à relier à l'avancement en maîtrisant les échanges de chaleur.
- Autres suivis : pression pour les gaz, pH-métrie, ou prélèvements suivis de dosages.
Pour choisir ta méthode, pose-toi deux questions. Quelle espèce change de façon mesurable ? La mesure peut-elle se faire sans perturber la réaction ?
Pour approfondir les techniques, lis l'article sur la spectroscopie et celui sur les méthodes d'analyse en chimie analytique.
Méthode : déterminer l'ordre et la constante k sur un exemple
Voici la démarche en six étapes, appliquée ensuite à des données d'exercice construites pour l'exemple, qui ne sont pas des mesures réelles.
Choisir la grandeur mesurée
Retiens une grandeur qui varie nettement, comme une absorbance ou une conductivité.
Étalonner si nécessaire
Relie le signal à la concentration avec des solutions de concentrations connues.
Relever [A] en fonction de t
Note la concentration à des instants réguliers.
Tracer trois représentations
Trace [A], ln[A] et 1/[A] en fonction de t.
Retenir la droite et en déduire k
Garde la représentation linéaire : sa pente donne k.
Vérifier avec t₁/₂
Compare le temps de demi-réaction lu sur la courbe à la valeur calculée.
Exemple : la réaction A → produits démarre avec [A]₀ = 0,100 mol·L⁻¹.
| t (min) | [A] (mol·L⁻¹) | ln[A] | 1/[A] (L·mol⁻¹) |
|---|---|---|---|
| 0 | 0,100 | −2,303 | 10 |
| 30 | 0,050 | −2,996 | 20 |
| 60 | 0,025 | −3,689 | 40 |
| 90 | 0,0125 | −4,382 | 80 |
ln[A] baisse de 0,693 toutes les 30 min : c'est une droite de pente −0,0231 min⁻¹, donc k = 0,0231 min⁻¹ pour un ordre 1. Contrôle : t₁/₂ = ln 2 / k ≈ 30 min, ce que les données confirment.
À l'inverse, 1/[A] augmente de 10, puis 20, puis 40 L·mol⁻¹ sur des intervalles égaux. Ce n'est pas une droite : l'ordre 2 est écarté.
Pour t'entraîner à manipuler ces données, consulte l'article sur la pratique en laboratoire de chimie.
Les applications pratiques des études cinétiques en chimie physique
La cinétique sert à choisir des conditions et à prévoir une évolution dans le temps. Trois usages reviennent souvent.
- Stabilité et dégradation : suivre la dégradation d'une substance ou d'une formulation, par exemple pour estimer une durée de conservation.
- Procédés et catalyse : choisir température, concentration et catalyseur pour atteindre un résultat dans un temps raisonnable.
- Environnement : estimer la vitesse de transformation d'un polluant dans l'eau ou dans l'air.
En pharmacie, la cinétique éclaire la synthèse, la dégradation et la stabilité d'une substance. Elle n'établit pas, à elle seule, l'efficacité clinique d'un médicament, qui relève d'autres études.
Pour situer ces usages dans la discipline, parcours l'article sur la chimie physique, entre interactions moléculaires et réactions.
Ce que tu peux attendre de la cinétique en Licence Physique-Chimie
Selon l'université et le parcours, la formation peut aborder la cinétique au moyen de cours, d'exercices et de travaux pratiques. Dans une Licence Physique-Chimie (PC), elle se rattache à la chimie physique.
Pour situer ta formation, consulte les fiches de l'Onisep et le site du ministère de l'Enseignement supérieur et de la Recherche. Le cadre national de la licence est fixé par l'arrêté du 30 juillet 2018, à chercher sur Légifrance dans sa version consolidée.
Avant les premiers cours, revois les dérivées, les logarithmes et la lecture de graphiques : ces outils servent à linéariser des données.
Pour comparer les parcours, lis l'article sur les études de chimie physique et celui sur le cursus et les spécialisations de la licence.
Conclusion : retenir l'essentiel et réviser efficacement
Retiens trois idées : la loi de vitesse est expérimentale, la température agit par l'énergie d'activation Eₐ, et un suivi cinétique s'interprète avec un modèle ou un étalonnage.
Prochaine action : refais l'exemple de la section méthode en changeant [A]₀ ou k, puis vérifie t₁/₂ sur tes tracés.
- Pour un cas d'application aux réactions en solution : les réactions acide-base.
- Pour relier vitesse et équilibre : les applications de la thermodynamique.
- Pour consolider tes bases de première année : les ressources de cours en Licence 1.
Pour réviser l'ensemble de ton programme, découvre notre E-Book de 131 Fiches de Révision au format PDF pour la Licence PC (Physique-Chimie). 😉
Quiz : teste tes connaissances sur la cinétique chimique
Vérifie que tu as bien retenu l'essentiel avec ce quiz de 5 questions !
Pour l'ordre 1, t₁/₂ = ln 2 / k = 0,693 / 0,0231 ≈ 30 min. Confondre avec 1/k donnerait environ 43 min.
90 min font trois demi-réactions : 0,100, puis 0,050, puis 0,025, puis 0,0125 mol·L⁻¹. La concentration est divisée par deux à chaque étape.
v en mol·L⁻¹·s⁻¹ égale k multiplié par (mol·L⁻¹)². Donc k s'exprime en L·mol⁻¹·s⁻¹.
exp[(Eₐ/R)(1/298 − 1/308)] ≈ 1,9. Le doublement exact à chaque +10 °C n'est pas une règle universelle.
Il accélère les deux sens : l'équilibre est atteint plus vite, mais K, fixée à température donnée, reste inchangée.
Questions fréquentes sur la cinétique chimique
Un catalyseur modifie-t-il l'équilibre d'une réaction ?
Non. Un catalyseur abaisse la barrière d'activation dans les deux sens, donc l'équilibre est atteint plus vite, mais la constante d'équilibre K ne change pas à température donnée.
Comment obtenir l'énergie d'activation à partir de mesures ?
On mesure k à plusieurs températures et on trace ln k en fonction de 1/T. Si le modèle d'Arrhenius s'applique, on obtient une droite de pente −Eₐ/R.
Quelle différence entre ordre d'une réaction et molécularité ?
L'ordre est établi expérimentalement pour la loi de vitesse. La molécularité décrit le nombre d'entités qui interviennent dans un acte élémentaire d'un mécanisme proposé, et vaut donc un entier.
À quoi sert la méthode des vitesses initiales ?
On mesure la vitesse au tout début de la réaction pour plusieurs concentrations initiales. En comparant les résultats, on déduit les ordres partiels, ce qui complète l'exploitation des courbes [A] = f(t).
Révise et valide ta Licence PC avec méthode
Retrouve l'ensemble de nos fiches de cours synthétiques, fiches méthodes et résumés complets conçus par des spécialistes pour sécuriser ton diplôme.